
撰文|马静馨(2025级博士研究生)
审核|伊成器、李川源
2026年9月14日中午,应首都医学科学创新中心特聘研究员、分子与细胞治疗研究所所长李川源教授邀请,来自北京大学生命科学学院的伊成器教授来访并作题为“Rewriting the code of life via RNA/DNA modifications”的学术报告。伊教授长期深耕RNA/DNA修饰,开发了很多定量分析RNA/DNA修饰的方法,为疾病干预提供强大的技术支撑。此次报告伊教授重点给我们介绍了RNA密码子扩展技术以及基于人工智能算法实现高精度的DNA碱基编辑技术。
基于可编程假尿苷编辑与解码的RNA密码子扩展
摘要:
非经典氨基酸的引入可以实现定制化学反应以调控蛋白质的功能,遗传密码扩展技术是编码非经典氨基酸的通用手段,但该方法无法完全与细胞转录本的翻译终止过程实现正交,为此伊成器教授团队及其合作者开发了一种RNA密码子扩展(RCE)策略,在特定的mRNA转录本上引入假尿苷(Ψ)密码子(ΨGA、ΨAA或ΨAG),在哺乳动物细胞中实现了非经典氨基酸的掺入。该体系由可编程向导RNA、工程化解码tRNA以及氨酰-tRNA合成酶共同组成,研究团队先后构建了RCE(ΨGA)系统、RCE(ΨAA)与RCE(ΨAG)系统,这三套体系之间具备正交性;RCE系统可与遗传密码扩展策略兼用来实现双非经典氨基酸共掺入。该技术将假尿苷(Ψ)作为转录后新增的“碱基字符”,在特定mRNA转录本上完成RNA密码子的编码与解码,为真核细胞内遗传字母扩展与非经典氨基酸掺入开辟了新路径。
研究背景:
非天然氨基酸的种类正快速增加,它们涵盖了广泛的化学结构与功能,将其引入活细胞系统中便可实现对生命体的调控。已开发出的遗传密码扩展(GCE)策略,它是将终止密码子重新分配为遗传空白密码子,将非天然氨基酸特异性地整合到蛋白质中。然而,对终止密码子的重新分配与细胞转录本的翻译终止并非完全正交,这可能导致翻译组中内源性终止密码子发生脱靶通读。因此,他们利用一种RNA修饰技术,通过向导小核仁RNA(gsnoRNAs)在特定mRNA上安装假尿苷,可生成经Ψ修饰的无义密码子,研究团队设计生成了三种假尿苷密码子,针对三种密码子构建了三种特异性解码转运RNA(tRNA)。RCE可实现非天然氨基酸的高特异性掺入,同时不干扰细胞内源UGA 等终止密码子的正常功能,完成RNA密码子的编码与解码,显著提升非天然氨基酸掺入特异性,为精准调控靶蛋白提供工具。
1. RCE系统的基本原理
利用RNA修饰进行编码时,伊成器教授团队及其合作者使用了可编程假尿苷化RESTART生成位点特异性Ψ密码子,在特定的mRNA转录本上将目标尿苷(U)转化为Ψ;在解码环节,他们构建了特异性tRNA来识别修饰的RNA。如图1所示,通过编码与解码过程,他们成功将修饰后的RNA假尿苷(Ψ)密码子设定用于掺入非经典氨基酸的全新空白密码子。
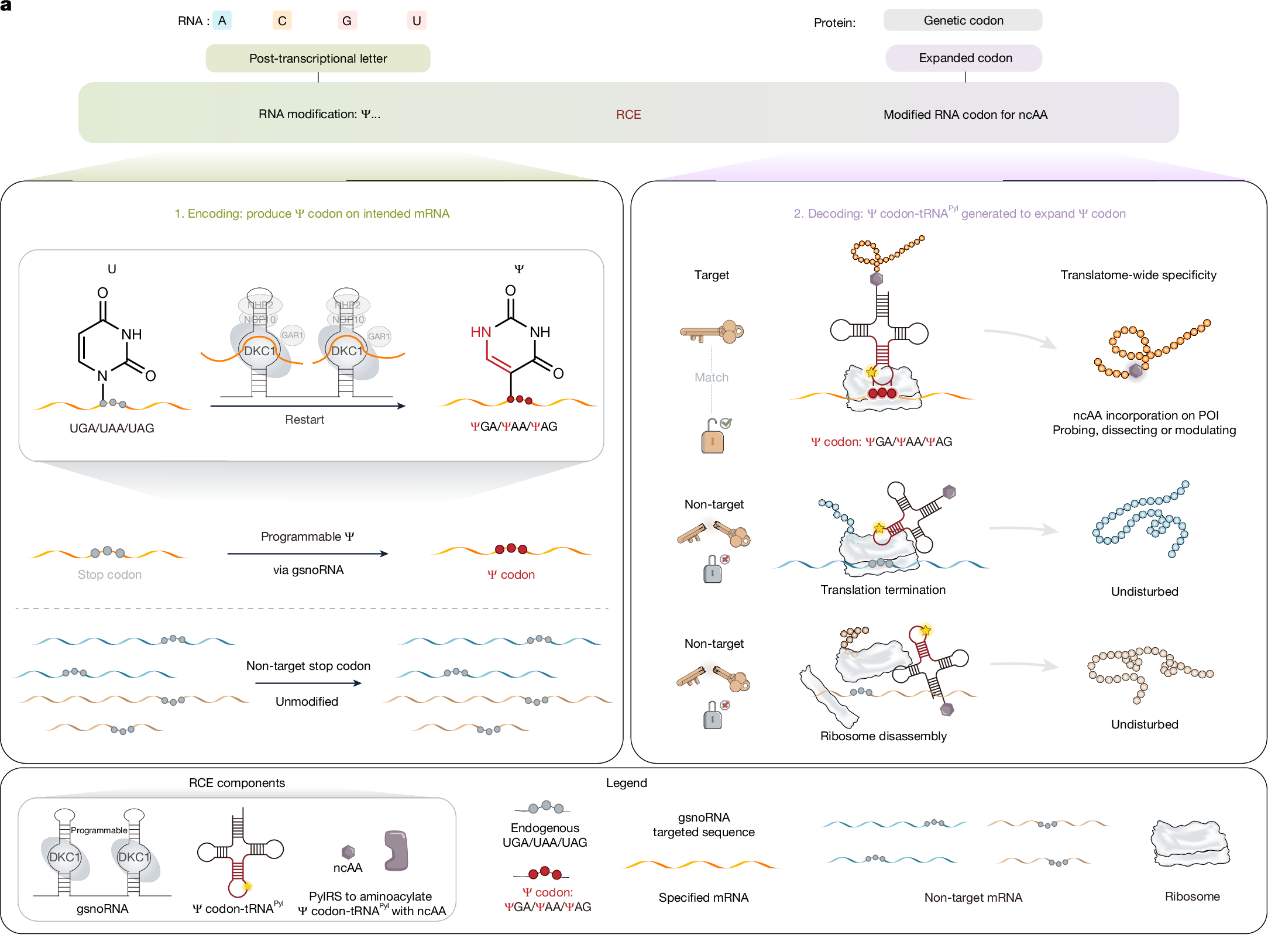
图1:RCE策略
2. 为ΨGA密码子生成解码tRNA
为获得具有高ΨGA偏好性的解码tRNA,伊教授聚焦于tRNA的反密码子茎环(ASL),尝试筛选出具有理想特性的变异tRNA。针对野生型tRNAPyl (UCA)的反密码子茎环(ASL)区域,研究人员遍历该区域单核苷酸突变的全部组合,共计筛选得到 150种tRNAPyl变体(图2a)。采用双荧光报告系统测定tRNA变体的通读效率,以假尿苷(Ψ)GA与 UGA的通读比率之间的倍数变化作为衡量ΨGA偏好性的指标,他们发现37位的突变通常能产生高 ΨGA偏好性(图2b),因其对ΨGA密码子具有更高的特异性且能高效掺入各种非天然氨基酸,将该反密码子tRNA命名为(ΨGA)-tRNAPyl。在非天然氨基酸苄氧羰基-L-赖氨酸存在的条件下,(ΨGA)-tRNAPyl对ΨGA密码子的偏好性达到2.7至11.7倍,通读效率良好(图2c-f)。
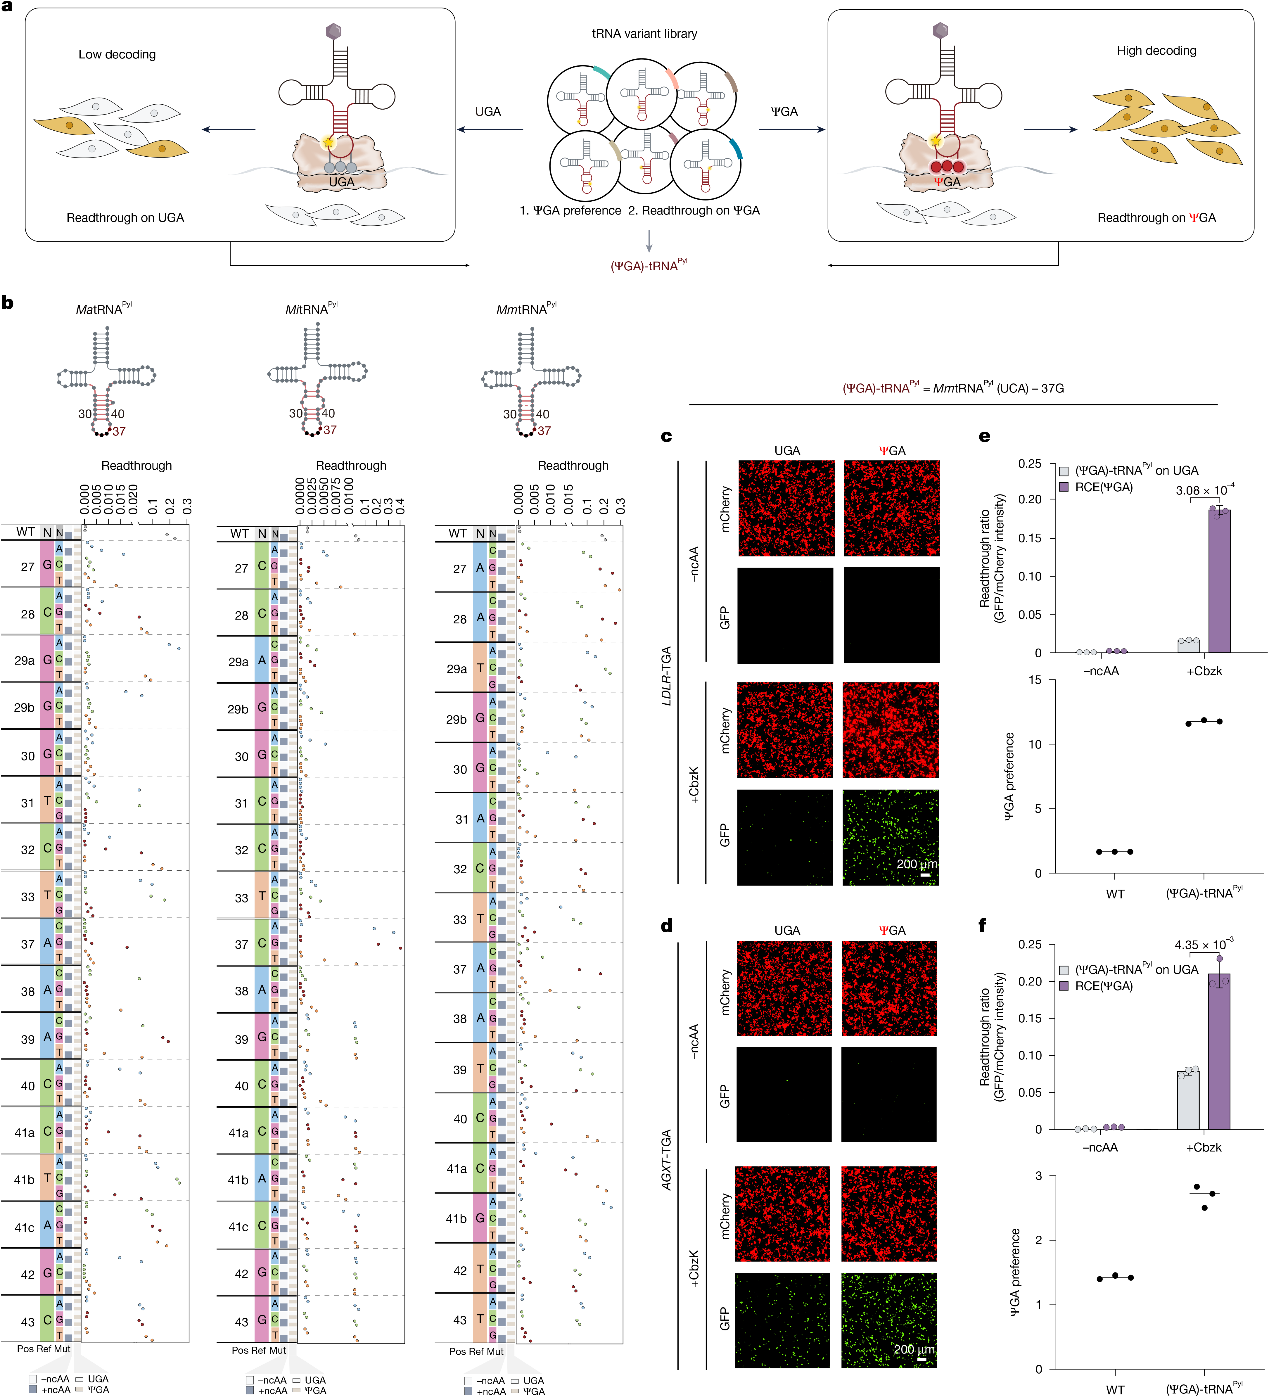
图2:针对ΨGA的tRNA的筛选与鉴定
3. RCE系统具有解码特异性
为全面了解翻译组中终止密码子通读比率,他们计算了所有在3’非翻译区具有识别核糖体足迹的转录本通读得分,研究团队发现RCE在全局脱靶通读比率上呈现中位数四倍降低,靶上通读效率与GCE相似(图3a)。无论采用何种RRTS倍数变化阈值,RCE的脱靶率始终低于GCE(图3b)。此外,RCE系统脱靶转录本在核糖体生物发生以及DNA损伤通路中无富集现象(图3c)。对于MDH1和THG1L两个基因来说,RCE未出现明显的脱靶通读(图3d,e)。IGV基因组浏览器中每百万映射读段(CPM)的测序读段分布,直观证实RCE体系脱靶终止密码子通读比例更低(图3f,g)。无论是RCE (ΨGA)还是GCE(UGA)处理的细胞,它们转录组都没有受到扰动,说明密码子扩展技术带来的干扰发生在翻译层面(图3h,i)。
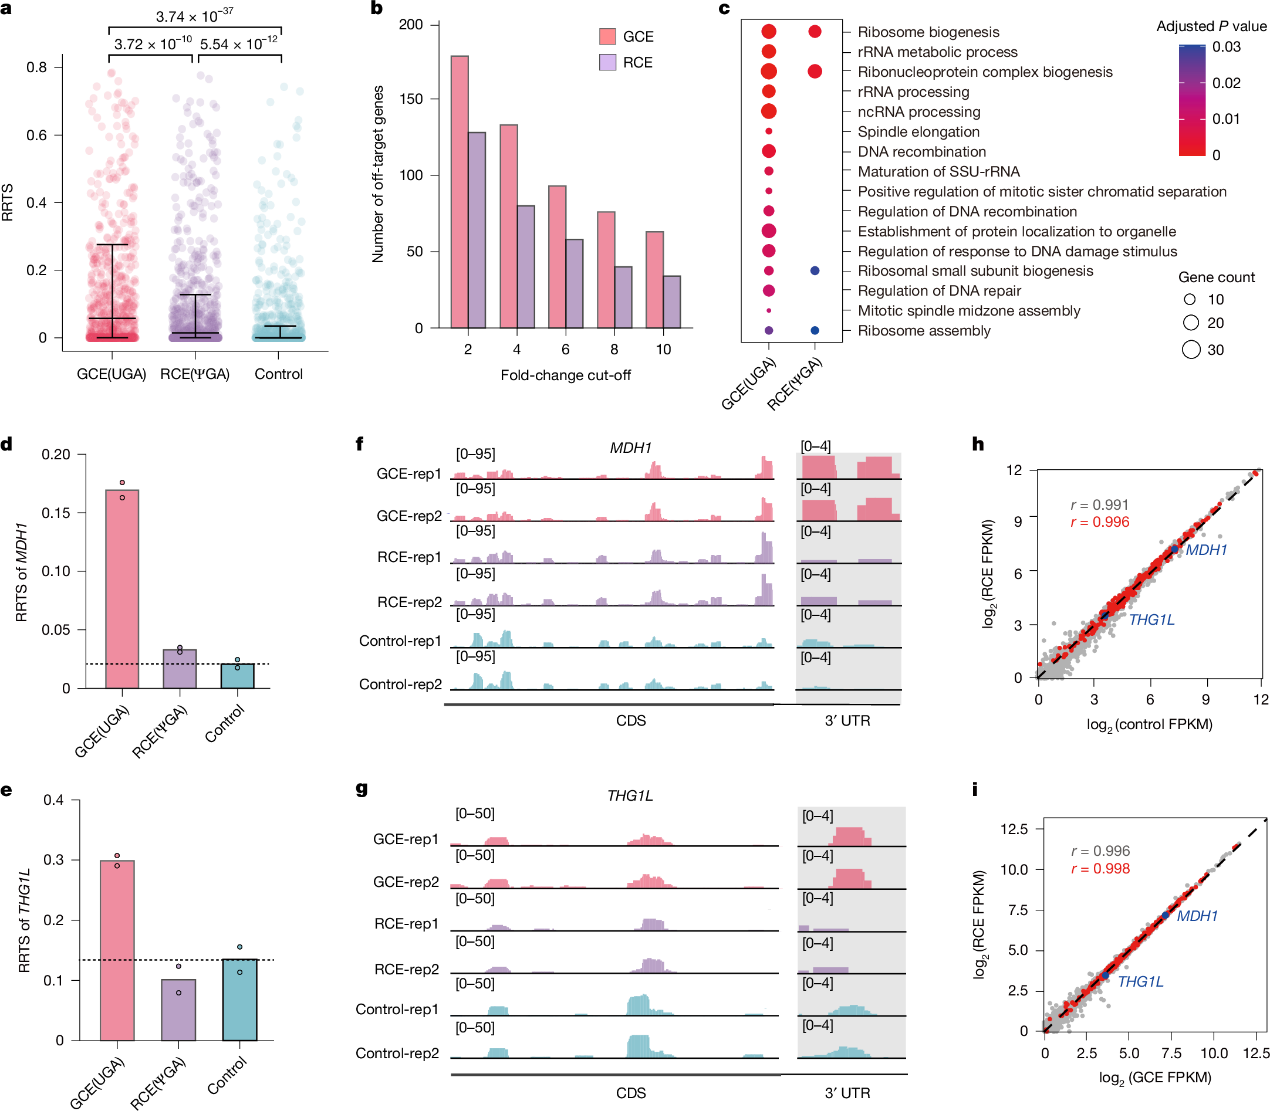
图3:RCE(ΨGA)系统具有较低脱靶通读比例
4. RCE系统在SRC激酶上的光控蛋白激活
首先伊成器教授团队及其合作者构建了SRC-GFP 融合蛋白(图4a),构建了三个不同的ncAA。图4c-d则证明加入对应的ncAA之后,ΨGA(RCE)组出现明显绿色荧光且通读效率显著升高;不同 ncAA都可以被RCE解码。通过RCE掺入TCOK-α的SRC在经历光照后被激活(图4f);全局磷酸化质谱证明了在SRC激活后,有大量底物被磷酸化(图4h)。研究团队还比较了RCE与GCE对底物磷酸化影响,他们发现RCE背景噪音更低,得到的底物信号更可信(图4i-j),这说明RCE在活细胞时间分辨蛋白激活、激酶底物筛选方面具备应用优势。
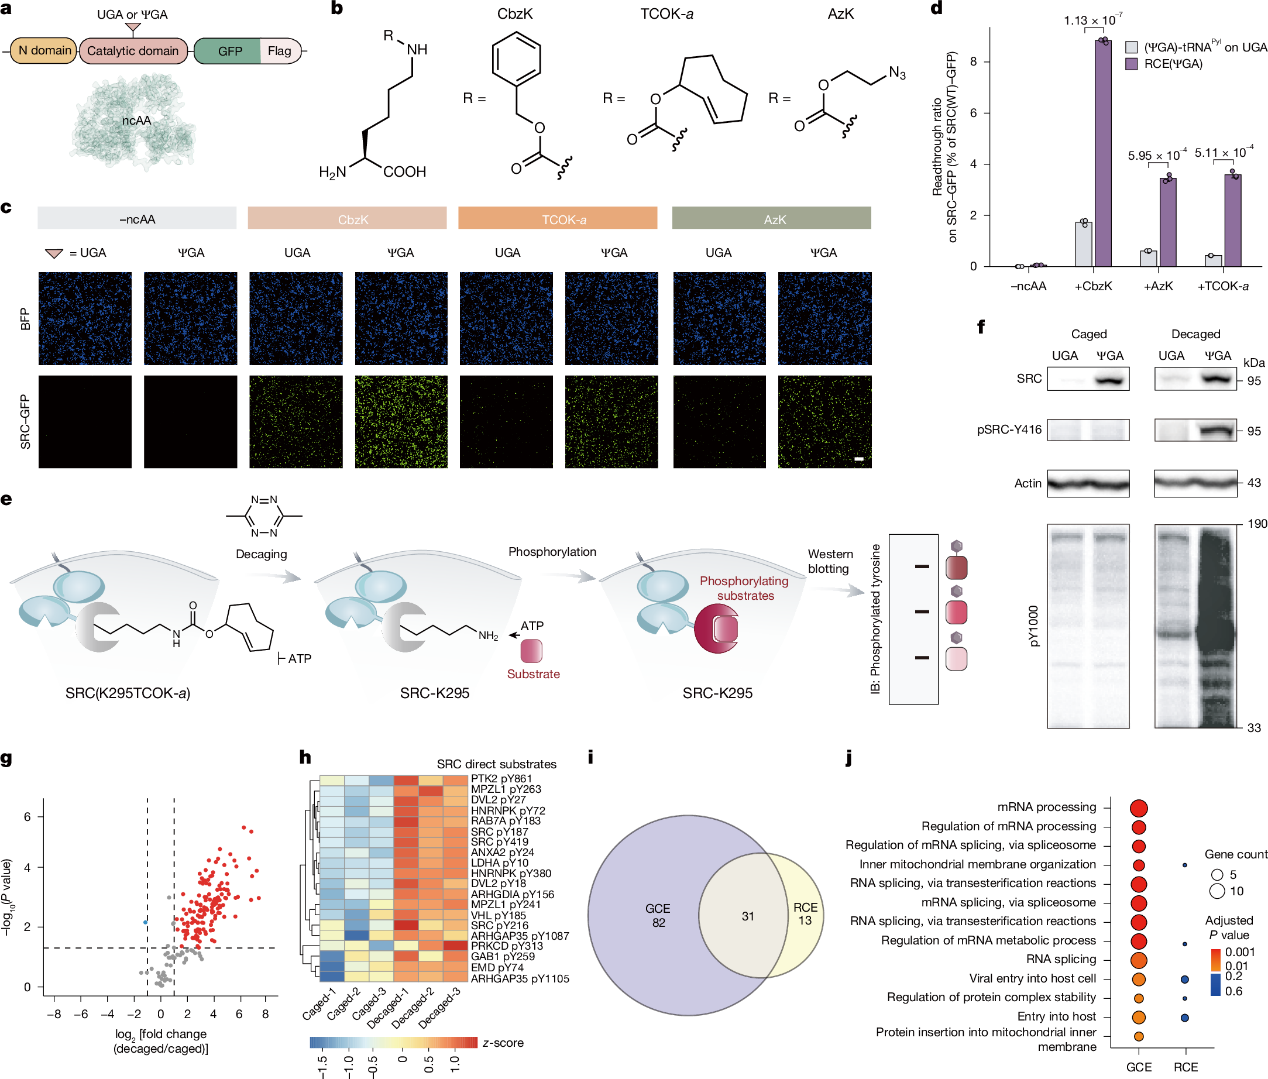
图4:RCE可在活细胞中实现位点特异性非天然氨基酸掺入
5. ΨGA之外的mRNA密码子扩展
建立RCE(ΨGA)系统后,他们通过改造类似的编码和解码过程,扩展RCE原理以创建用于非天然氨基酸掺入额外Ψ密码子。他们设计出对ΨAA具有偏好性的tRNA变体,并选择了ΨAA偏好性较高且与 GCE效率相当的MitRNAPyl(UUA)-37G作为tRNA(图5a-e);此外,他们构建了ΨAG双突变tRNA——MmtRNAPyl(CUA)-31G37G,检测对p53转录本中生成的ΨAG密码子的偏好性,发现在p53K305*-EGFP载体上对ΨAG密码子表现出高偏好性(图5f),值得注意的是这三种特异性Ψ密码子与tRNAPyl的配对具有正交性(图5h)。
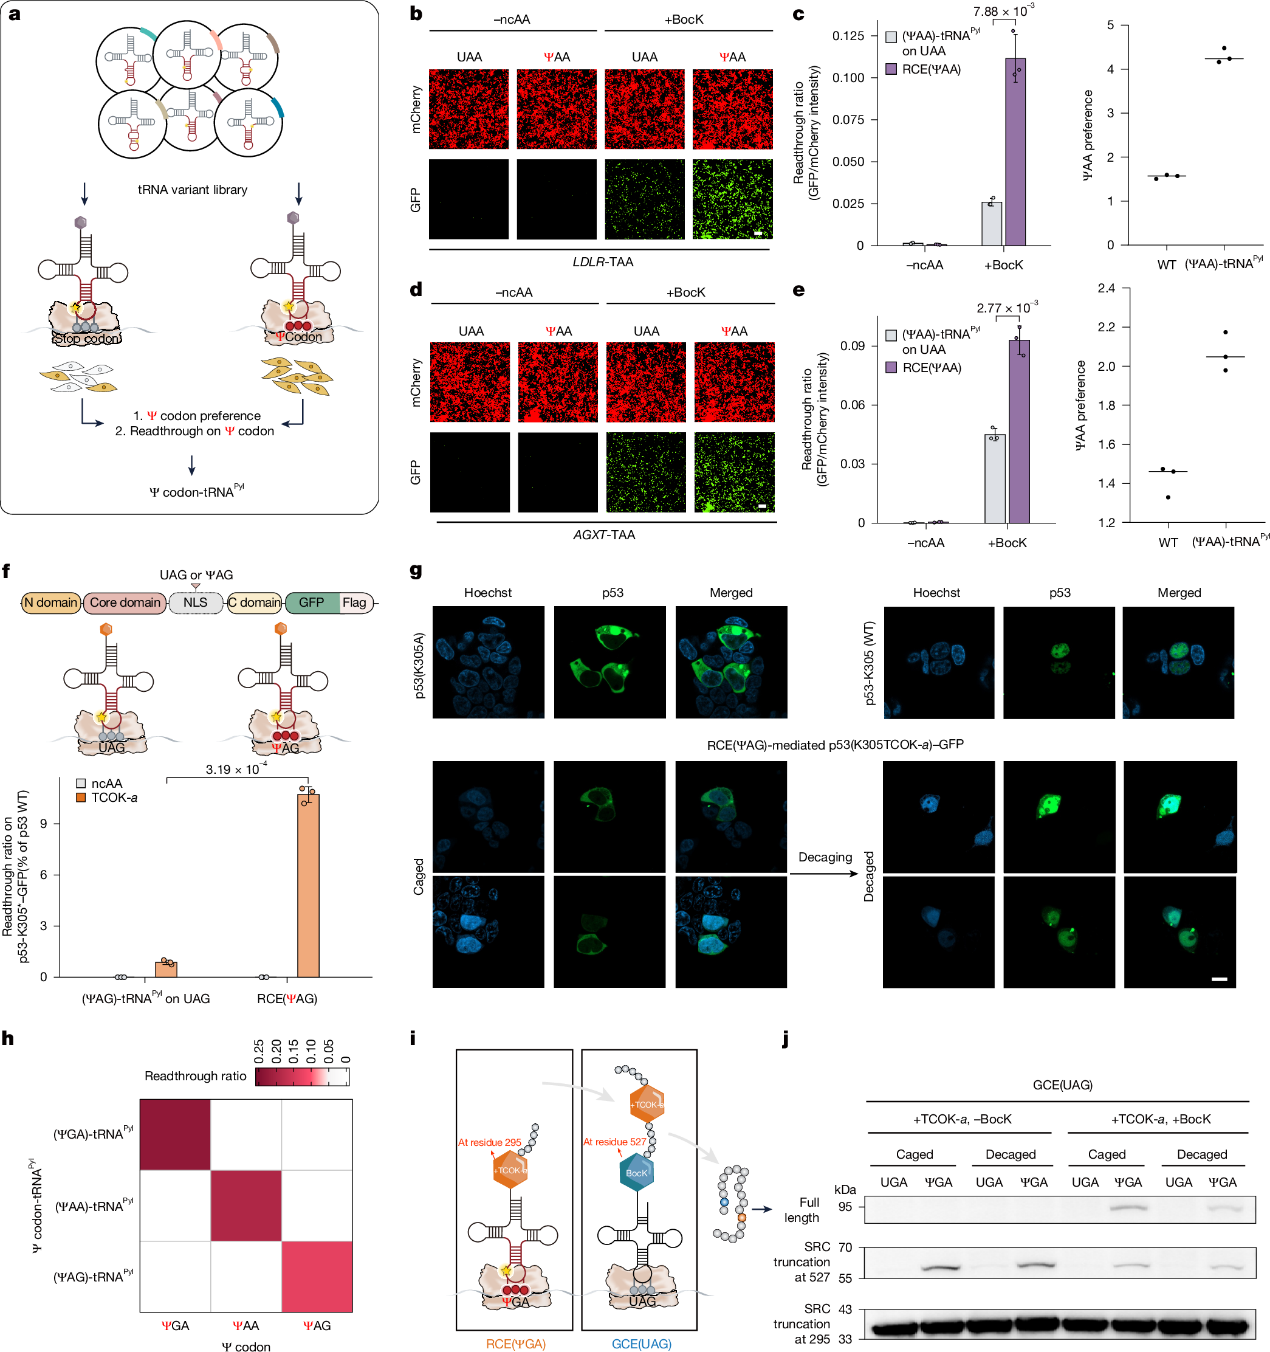
图5:RCE策略可扩展至其他修饰密码子且与GCE策略兼容
6. RCE兼容于GCE
伊成器教授团队及其合作者证明了RCE策略可与其他密码子扩展方法兼容协同作用,他们整合了RCE和GCE策略,以掺入两种不同的非天然氨基酸(图5i)。无论GCE系统是否存在,MmtRNAPyl(UCA)-6T37G仍表现出强烈的ΨGA 偏好(图5j)。因此这种适配意味着,基于合理正交设计,他们可以将多种密码子扩展方法整合并编程用于编码不同的非天然氨基酸。
综上,该研究开发RNA密码子扩展新策略,借助 gsnoRNA在目标mRNA转录后引入假尿苷,生成 ΨGA、ΨAA、ΨAG这类全新RNA空白密码子,搭配工程化tRNA-Pyl实现哺乳动物细胞中非经典氨基酸的定点掺入。相较于传统遗传密码扩展 GCE,RCE不会造成内源mRNA的终止密码通读,脱靶显著降低。三套系统互相正交,还可以和 GCE联用实现两种不同非经典氨基酸共掺入,为真核细胞蛋白功能操控提供了新的工具。
ContactSeek如何利用AF3接触概率筛选高特异性编辑器突变位点
摘要:
碱基编辑器是基础研究和疾病治疗的重要工具;但如何在保持高编辑活性的同时降低脱靶活性,始终是基因编辑领域的难题。是否能够利用人工智能模型提升基因编辑器的特异性,尚不明确。伊成器教授团队及其合作者提出了ContactSeek这一人工智能驱动的框架,系统识别Cas蛋白和脱氨酶中决定编辑特异性的关键氨基酸残基,并据此对碱基编辑工具进行工程化改造,显著提升了编辑特异性,为实现基因编辑工具的精准性设计提供了新范式。利用该框架,研究团队获得了多种能够降低碱基编辑DNA脱靶的Cas9变体,并进一步通过脱氨酶–RNA复合物建模,鉴定出影响碱基编辑RNA脱靶的关键位点。研究团队将最优的Cas9变体与脱氨酶变体组合,构建了腺嘌呤碱基编辑器ABE8e-DD。与现有三种高精准性腺嘌呤碱基编辑器相比,ABE8e-DD在保持高效在靶编辑的同时,同时在DNA脱靶和RNA脱靶方面均展现出了显著的优势。ContactSeek具有通用性,研究人员利用该框架也成功提升了Cas12a-A3A胞嘧啶碱基编辑器的特异性。总体而言,ContactSeek是一个以 AF3为驱动、专为提升特异性设计的分析框架,为提高基因组编辑工具的精准度提供了新的范式。
研究背景:
CRISPR–Cas9技术的发展为研究人员提供了在基因组特定位点改写DNA的简便方法,从而彻底革新分子生物学研究。该系统利用向导RNA识别靶 DNA序列,引导Cas9核酸酶切割靶位点,造成 DNA双链断裂,该技术最初被用于使目标基因失活,此后这一方法已拓展至碱基编辑,这一过程通过将脱氨酶等DNA修饰酶与工程化Cas9蛋白(催化失活型)结合,能够直接将一个核苷酸替换为另一个核苷酸,恰如图6所示,这是一个胞嘧啶碱基编辑器,脱氨反应由胞苷脱氨酶催化,产物为尿嘧啶,而尿嘧啶与胸腺嘧啶有相同的碱基配对属性,可以在DNA复制时被当做T。然而,精准性仍是碱基编辑器的一个重大的挑战,尽管设计初衷是改变特定核苷酸,但是它们可能引发非预期的编辑,例如脱靶DNA编辑,即向导RNA将Cas9引导至基因组中与目标序列高度相似的其他DNA序列,这些错误限制了碱基编辑的安全性和治疗的潜力。为此如何让工具选择性识别目标位点又不降低活性成了Cas9酶工程中亟待权衡的问题。
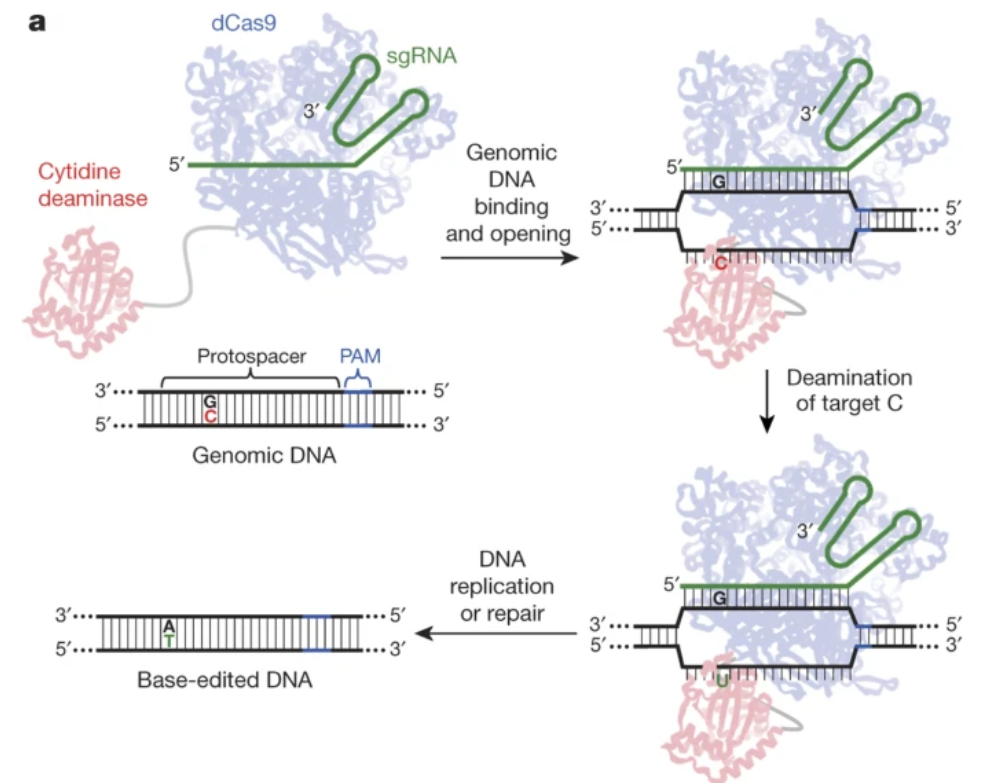
图6:第一代碱基编辑器BE1在体外介导特异性、由向导RNA编程的C→U转换
1. 基于dI-profiling绘制脱靶全景图
伊成器教授团队及其合作者开发了一种用于ABE脱靶分析的新方法,ABE通过催化脱氧腺苷(dA)脱氨生成脱氧肌苷(dI)发挥作用,实现A到G的编辑,因此如图7b所示他们通过追踪dI中间体精准定位到细胞内的ABE活性,解析脱靶基因组位置和DNA序列,多个时间点观察到的dI-profiling结果高度相似具有重复性,如图7e所示,通过靶向扩增子测序未检测到假阳性结果。
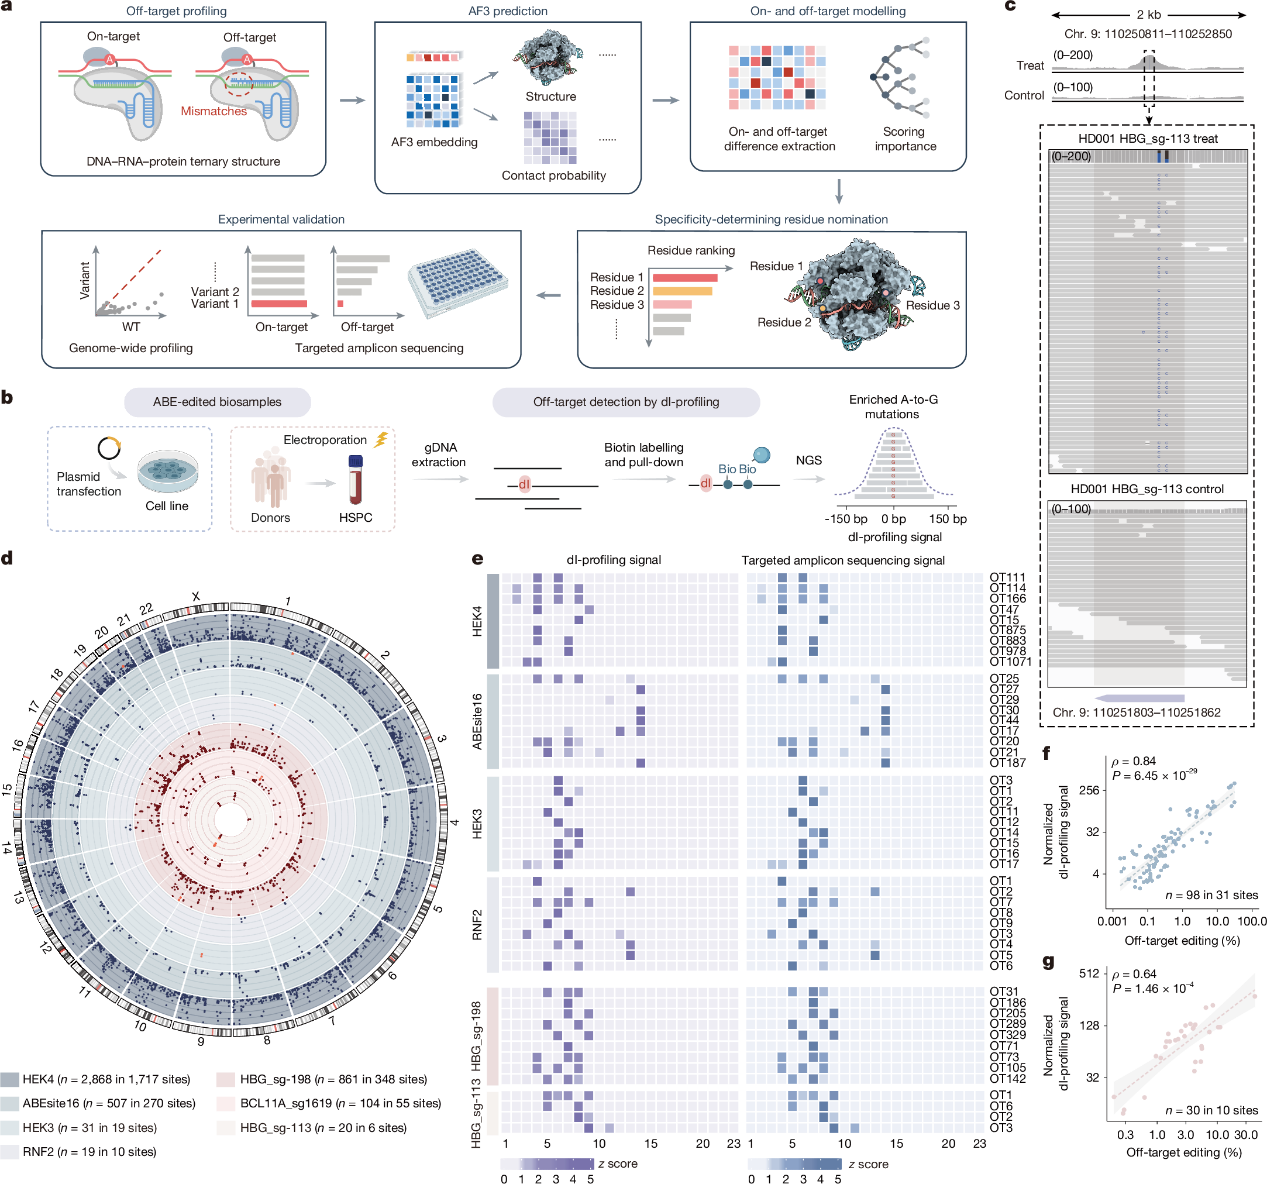
图7:dI-profiling方法及脱靶可靠性验证
2. 基于脱靶序列的AF3预测
伊成器教授团队及其合作者使用全长ABE8e、sgRNA、tsDNA和ntsDNA测试了AF3介导的预测,他们发现该组合方式会使AF3错误定位TadA8e脱氨酶,使其与sgRNA四链环相互作用而非预期ntsDNA结合,因此建模时移除TadA8e,仅构建Cas9-DNA-sgRNA三元复合物用于后续分析。将ntsDNA和tsDNA作为可变输入,sgRNA和SpCas9蛋白作为恒定输入。研究人员发现在AF3预测的许多结构中并不能反映由碱基错配带来的构象变化。令人意外的是,AF3的另一个输出“接触概率”(contact probability, CP)能够极其灵敏地捕捉到构象变化。如图8j-k所示,说明了只要复合物存在DNA错配,AF3的残基embedding向量就会发生明显变化,CP必然改变且不是随机波动,而且单纯看原子结构是不能看出来的,以上结果说明,接触概率CP对捕捉三元复合物细微相互作用变化更为灵敏。
随后,研究人员对CP的灵敏性与准确性进行了系统的基准测试,表明CP不仅能够反映单碱基对错配导致的复合物局部构象变化,还能够响应单个氨基酸突变导致的互作变化。
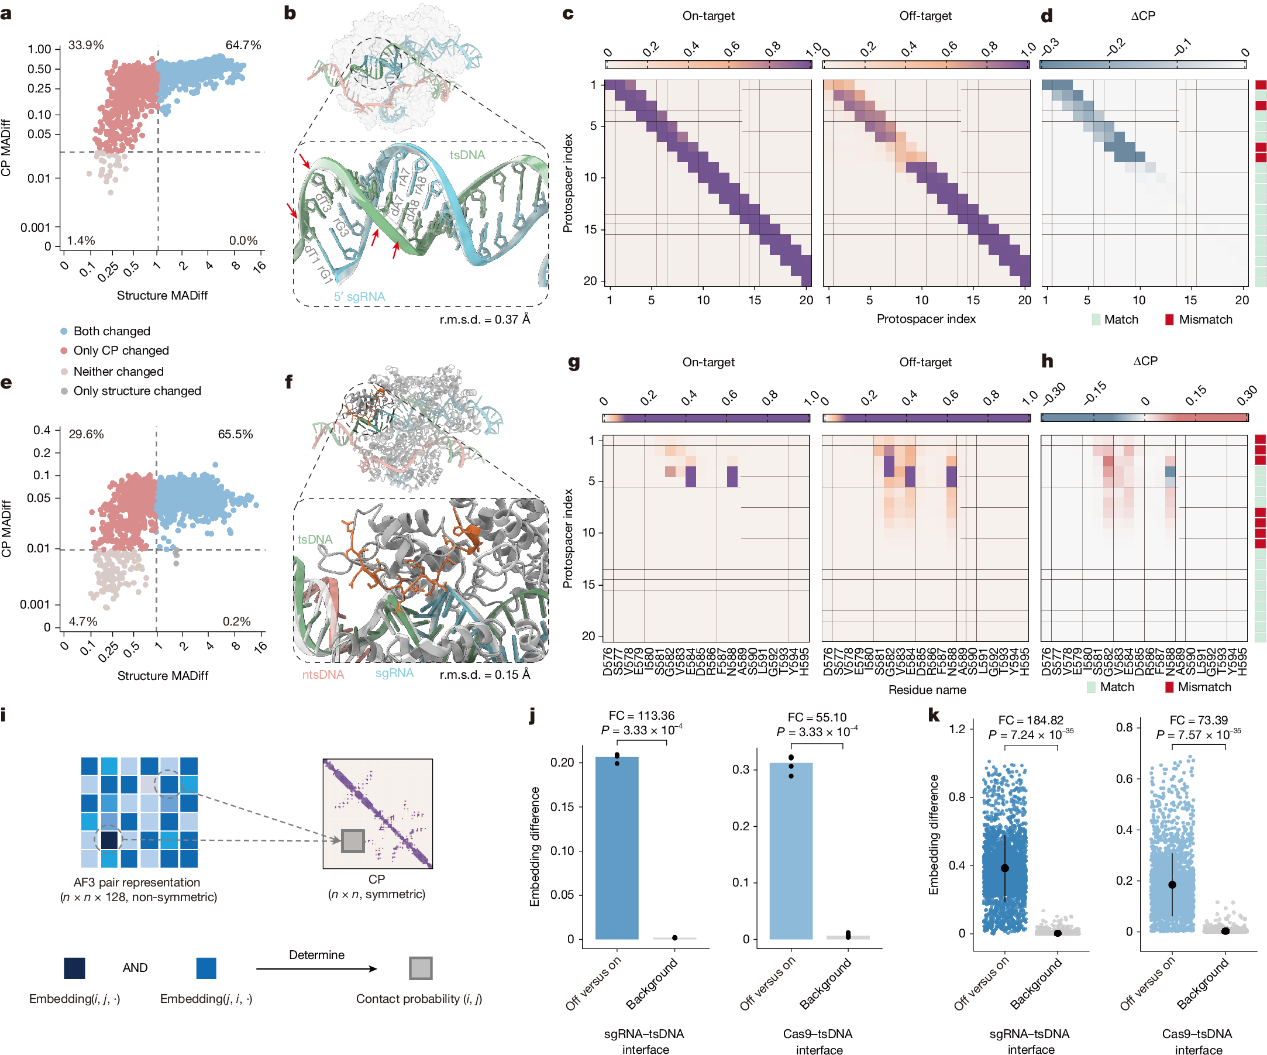
图8:靶向与非靶向三元复合物的结构及CP变化对比
3. ContactSeek建模框架构建
基于上述发现,研究人员建立ContactSeek分析框架:他们提取Cas9蛋白,向导RNA,靶标DNA,非靶标DNA之间的接触概率;将脱靶三元复合物与其对应的靶向复合物进行比较计算得到ΔCP;基于接触概率(CP)、ΔCP以及测序得到的脱靶信号对接触区域的重要性进行排序。该框架可以用于识别Cas9关键区域,尤其是决定腺嘌呤碱基编辑特异性的残基(图9a)。他们观察到部分共变残基有明确的边界并形成了CP发生改变一致的区域并命名为CCR(图9b)。对CCR重要性进行排序,将排名前三的映射到AF3预测结构上发现关键的CCR靠近ntsDNA的5’端(图9d)。计算前三个CCR中每个残基接触增强情况(图9e),将接触增强的残基选为ABE8e特异性候选物。将Cas9的10个关键接触残基进行23种突变,发现K1020D显著降低了脱靶概率(图9f);此外,他们利用现有RNA脱靶数据作为输入,对TadA8e-RNA二元复合物进行建模,聚焦排名前4的CCR区域鉴别出17个关键接触残基,针对这些设计了16个变体,将这些TadA突变与高保真Cas9(K1020D)组合,发现了一个最佳变体ABE8e-DD,包含了Cas9(K1020D)和TadA8e(F156D)。在sgRNA依赖性DNA脱靶编辑方面,无论是靶向扩增子测序还是全基因组dI图谱分析该变体优于三种已报道的高保真编辑器(图9h-j)。
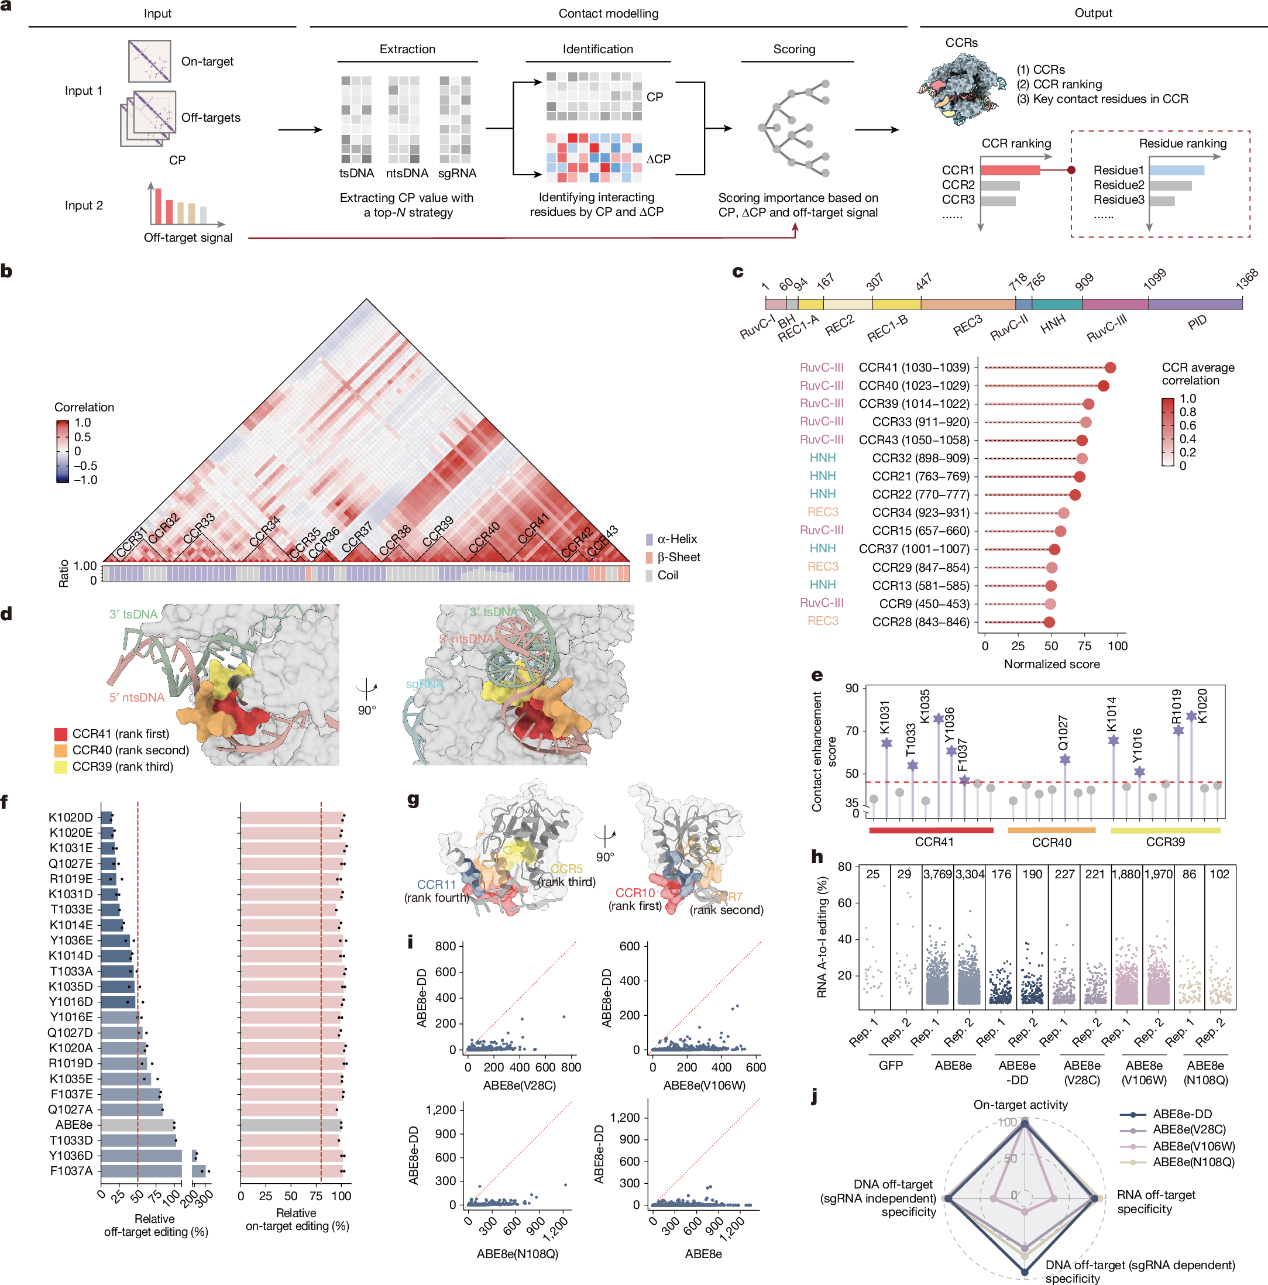
图9:ContactSeek框架可识别基于SpCas9的ABE 的特异性决定残基
4. ContactSeek应用于ABE以及基于Cas12a的CBE
为了进一步验证框架的兼容性和泛化性,他们将ContactSeek应用到基于Cas12a的胞嘧啶碱基编辑器上,在剔除脱氨酶和UGI后,AF3能够生成可重复的Cas12a–DNA–gRNA三元复合物,为脱靶和非脱靶位点提供有价值的CP变化,同样对CCR区域进行分析,它们分布在不同结构域(图10c),基于接触增强效应,他们筛选出关键残基并选定16个位点进行实验验证(图10e),Cas12a的R284E和R671D变体使脱靶效率显著降低,提高了编辑特异性。与基于Cas9的ABEs类似,对A3A-RNA二元复合物进行ContactSeek分析,检出9个关键残基,引入4个突变体,发现Cas12a(R284E)–A3A(H29D)的改善效果最为显著,始终保持靶向活性并大幅降低脱靶编辑效率(图10i-j)。
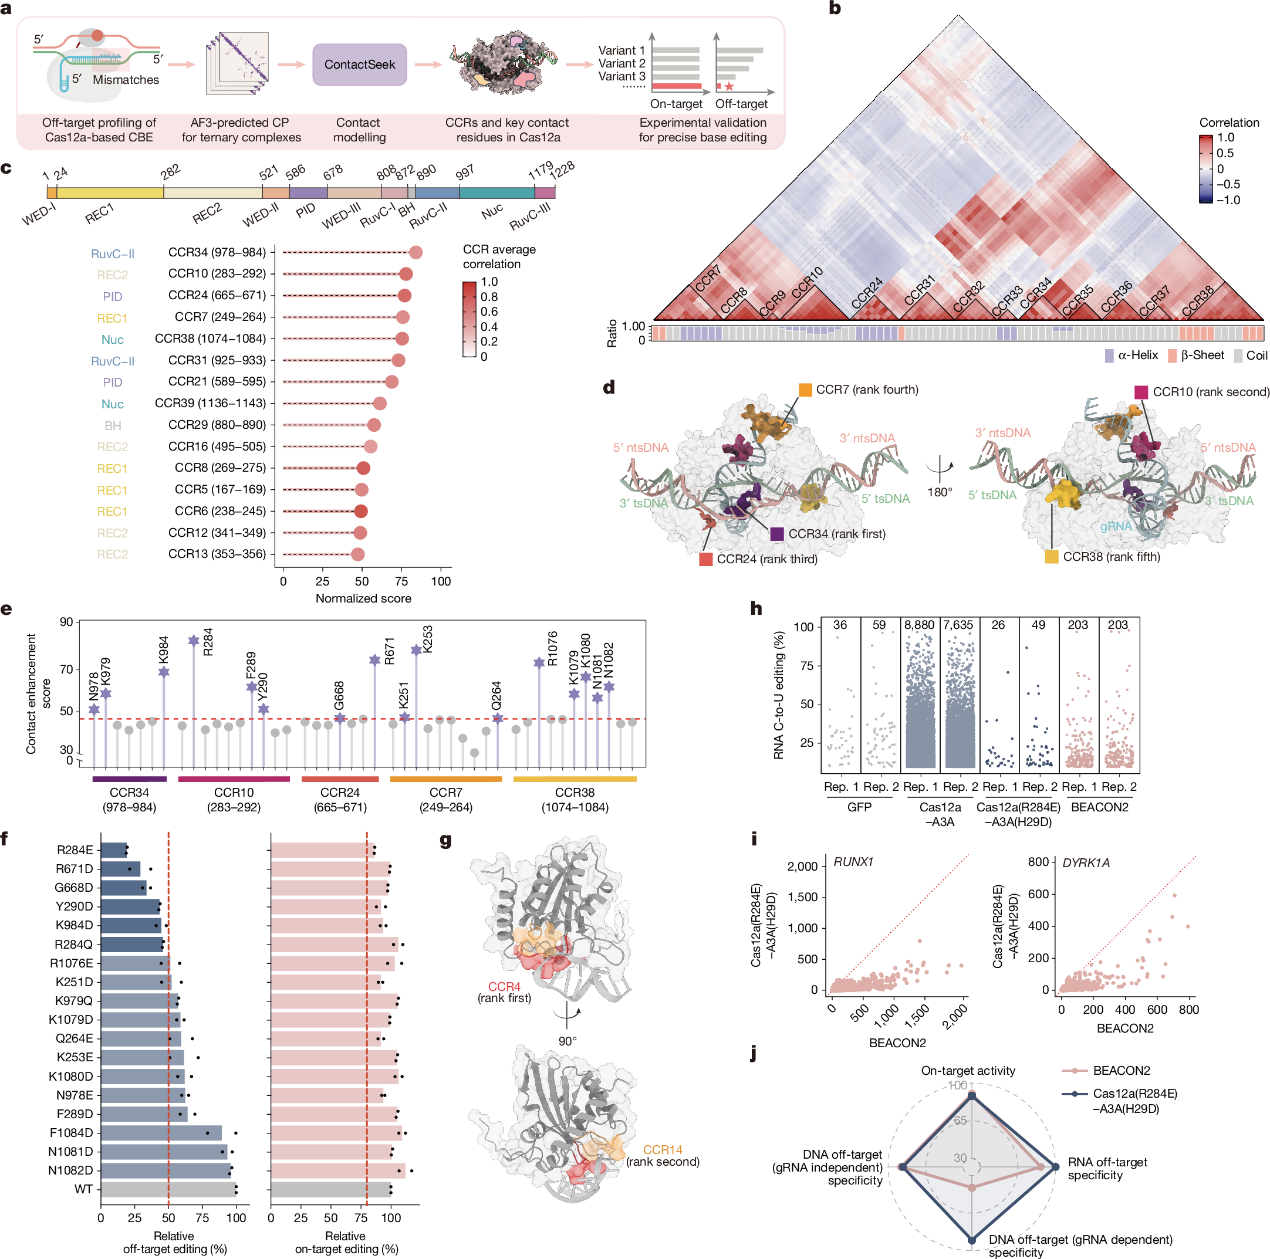
图10:基于ContactSeek指导的LbCas12a碱基编辑器特异性工程改造
综上,该研究建立了从人工智能建模、关键位点识别到基因编辑器工程化优化的新路径,为开发更加安全、精准的基因编辑工具提供了新方法。同时,研究结果表明,以AlphaFold3为代表的人工智能模型,其内部形成的高维分子表征蕴含着比最终三维结构输出更为丰富的信息,能够敏感感知碱基错配、氨基酸突变等细微扰动引起的分子互作变化。这一发现推动人工智能模型从“预测分子长什么样”进一步拓展至“感知互作变化有多少”,为生物分子互作解析与工程设计提供了新的思路。
参考文献
[1] Liu J, Yan X, Wu H, Ji Z, Shan Y, Wang X, Ran Y, Ma Y, Li C, Zhu Y, Gu R, Wen H, Yi C, Chen P R. RNA codon expansion via programmable pseudouridine editing and decoding[J]. Nature, 2025, 643(8074): 1411-1420.
[2] Meng H, Lei Z, Yan Y, Wang L, Zhang S, Rao X, Shao C, Zhang X, Chen K, Yang L, Liu R, Yang G, Shen R, Gu R, Wang X, Wang Y, Lu S, Lv Z, He B, et al. Precise DNA base editing using AlphaFold3-based contact modelling[J]. Nature, 2026, 656(8127): 463-473.
[3] Komor A C, Kim Y B, Packer M S, Zuris J A, Liu D R. Programmable editing of a target base in genomic DNA without double-stranded DNA cleavage[J]. Nature, 2016, 533(7603): 421-424.
[4] Chu H Y, Wong A S L. AI identifies interactions in CRISPR complexes to improve specificity of DNA editing[J]. Nature, 2026, 656(8127): 304-305.


 北京市丰台区右安门外西头条10号
 010-86738999
 cimr@cimrbj.ac.cn


 En

